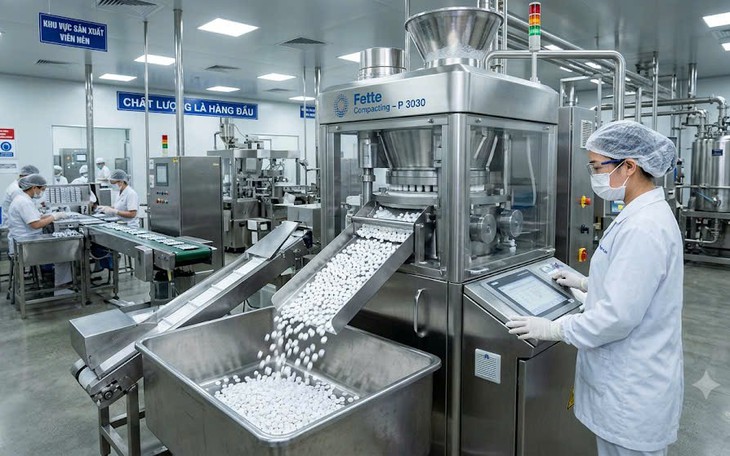

Theo Thông tư 45/2026/TT-BYT ngày 1/11/2026 sửa đổi, bổ sung một số điều quy định về Thực hành tốt sản xuất thuốc, nguyên liệu làm thuốc, từ 1/1/2027 cơ sở sản xuất thuốc, nghiên cứu thuốc sử dụng cho thử thuốc trên lâm sàng triển khai áp dụng GMP theo quy định tại Phụ lục XII ban hành kèm theo Thông tư này.
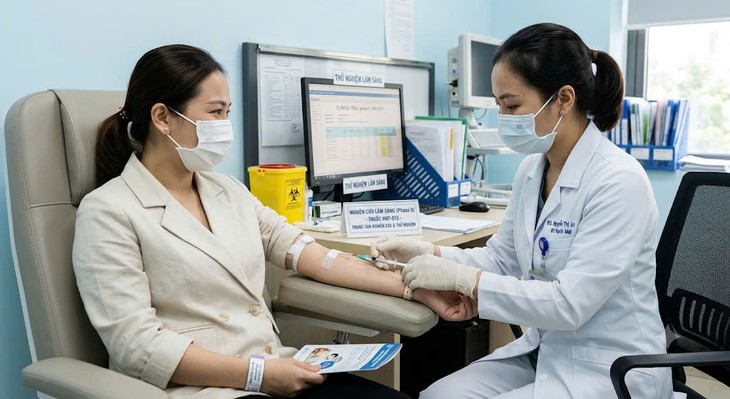
Từ 1/1/2027, cơ sở sản xuất thuốc nghiên cứu, thuốc sử dụng cho thử thuốc trên lâm sàng triển khai áp dụng GMP theo quy định mới. Ảnh: AI
Các giai đoạn thử nghiệm thuốc lâm sàng
Bất kỳ nghiên cứu có hệ thống nào về các sản phẩm dược phẩm trên đối tượng người, dù là bệnh nhân hay tình nguyện viên khác, nhằm phát hiện hoặc xác minh tác dụng của bất kỳ phản ứng bất lợi nào đối với các sản phẩm đang được nghiên cứu; các sản phẩm để nghiên cứu sự hấp thu, phân bố, chuyển hóa và bài tiết với mục đích xác định hiệu quả và tính an toàn của chúng.
Các thử nghiệm lâm sàng thường được chia thành các giai đoạn I - IV. Không thể phân biệt rõ ràng giữa các giai đoạn này và có nhiều ý kiến khác nhau về các chi tiết và phương pháp luận. Tuy nhiên, các giai đoạn riêng lẻ, dựa trên mục đích của chúng liên quan đến sự phát triển lâm sàng của các sản phẩm dược phẩm, có thể được định nghĩa ngắn gọn như sau:
Giai đoạn I. Đây là những thử nghiệm đầu tiên về một hoạt chất mới hoặc một công thức mới trên người, thường được thực hiện trên các tình nguyện viên khỏe mạnh. Mục đích của các thử nghiệm này là đánh giá sơ bộ về tính an toàn, cũng như xác định hồ sơ dược động học và dược lực học ban đầu (initial pharmacokinetic and pharmacodynamic profile) của hoạt chất.
Giai đoạn II. Mục đích của các nghiên cứu thử nghiệm điều trị này là xác định hoạt tính và đánh giá tính an toàn ngắn hạn của hoạt chất trên bệnh nhân mắc bệnh hoặc tình trạng mà hoạt chất đó được chỉ định điều trị. Các thử nghiệm được thực hiện trên một số lượng đối tượng hạn chế và thường ở giai đoạn sau, có thiết kế so sánh (ví dụ: đối chứng giả dược). Giai đoạn này cũng liên quan đến việc xác định phạm vi liều lượng và phác đồ điều trị thích hợp và (nếu có thể) làm rõ mối quan hệ giữa liều lượng và phản ứng để cung cấp nền tảng tối ưu cho việc thiết kế các thử nghiệm điều trị quy mô lớn.
Giai đoạn III. Giai đoạn này bao gồm các thử nghiệm trên các nhóm bệnh nhân lớn (và có thể đa dạng) nhằm xác định sự cân bằng giữa tính an toàn và hiệu quả ngắn hạn và dài hạn của các dạng bào chế hoạt chất, đồng thời đánh giá giá trị điều trị tổng thể và tương đối của nó. Mô hình và đặc điểm của các phản ứng bất lợi thường gặp phải được điều tra, và các đặc điểm đặc biệt của sản phẩm phải được khám phá (ví dụ: tương tác thuốc có ý nghĩa lâm sàng và các yếu tố dẫn đến sự khác biệt về hiệu quả, như tuổi tác). Các thử nghiệm nên ưu tiên là các thử nghiệm ngẫu nhiên mù đôi, nhưng các thiết kế khác có thể được chấp nhận, như các nghiên cứu an toàn dài hạn. Nói chung, các điều kiện tiến hành thử nghiệm phải càng gần với điều kiện sử dụng bình thường càng tốt.
Giai đoạn IV. Trong giai đoạn này, các nghiên cứu được thực hiện sau khi sản phẩm dược phẩm đã được đưa ra thị trường. Các nghiên cứu này dựa trên các đặc tính của sản phẩm làm cơ sở để cấp phép lưu hành và thường có hình thức giám sát sau khi đưa ra thị trường và đánh giá trị điều hoặc các chiến lược điều trị. Mặc dù các phương pháp có thể khác nhau, nhưng các tiêu chuẩn khoa học và đạo đức cần được áp dụng cho các nghiên cứu giai đoạn IV giống như trong các nghiên cứu trước khi đưa ra thị trường. Sau khi sản phẩm đã được đưa ra thị trường, các thử nghiệm lâm sàng được thiết kế nhằm khám phá các chỉ định mới, phương pháp dùng thuốc mới hoặc các phác đồ kết hợp mới thường được coi là thử nghiệm đối với các sản phẩm dược phẩm mới.
Ngày hết hạn: Ngày được ghi trên bao bì hoặc nhãn của sản phẩm nghiên cứu, chỉ định khoảng thời gian mà sản phẩm nghiên cứu dự kiến sẽ duy trì trong các thông số về thời hạn sử dụng đã được thiết lập nếu được bảo quản trong các điều kiện xác định, và sau đó sản phẩm không nên được sử dụng nữa.
Quản lý chất lượng thuốc sử dụng cho thử nghiệm thuốc lâm sàng
1. Cần có một hệ thống quản lý chất lượng được thiết kế toàn diện, xác định rõ ràng, được lập thành văn bản và thực hiện chính xác. Ban lãnh đạo cấp cao phải chịu trách nhiệm về vấn đề này, cũng như về chất lượng của sản phẩm nghiên cứu.
2. Tất cả các bộ phận của hệ thống chất lượng phải được cung cấp đủ nguồn lực và duy trì.
3. Hệ thống chất lượng phải kết hợp các nguyên tắc GMP, được áp dụng phù hợp cho từng giai đoạn phát triển, bao gồm chuyển giao công nghệ và sự liên kết giữa nhà sản xuất và các cơ sở thử nghiệm (ví dụ: liên quan đến vận chuyển, bảo quản và dán nhãn).
4. Hệ thống quản lý chất lượng phải đảm bảo rằng:
- Các sản phẩm được thiết kế và phát triển theo các yêu cầu của tài liệu này và các hướng dẫn liên quan khác, chẳng hạn như các Nguyên tắc thực hành phòng thí nghiệm tốt, các Nguyên tắc thực hành lâm sàng tốt, GMP và các Nguyên tắc thực hành bảo quản và phân phối tốt, khi phù hợp;
- Các trách nhiệm được xác định rõ ràng trong mô tả công việc;
- Các hoạt động được mô tả rõ ràng bằng văn bản;
- Các biện pháp được thực hiện để sản xuất, cung cấp và sử dụng các nguyên liệu ban đầu và vật liệu đóng gói phù hợp;
- Cần phải có đầy đủ các biện pháp kiểm soát cần thiết đối với nguyên liệu ban đầu, sản phẩm trung gian, sản phẩm thành phẩm và các biện pháp kiểm soát khác trong quá trình sản xuất;
- Các hoạt động bảo trì, hiệu chuẩn, xác nhận và xác thực được thực hiện khi cần thiết;
- Sản phẩm thành phẩm được xử lý và kiểm tra đúng theo các quy trình đã định;
- Các thay đổi được quản lý và ghi chép một cách thích hợp, và hồ sơ được lưu giữ;
- Các sai lệch được điều tra và ghi chép kèm theo phân tích nguyên nhân gốc rễ ở mức độ phù hợp, đồng thời các biện pháp khắc phục và phòng ngừa thích hợp được xác định và thực hiện;
- Sản phẩm nghiên cứu được lưu trữ, phân phối và xử lý sau đó theo các hướng dẫn thực hành tốt có liên quan.
Quản lý rủi ro chất lượng thuốc sử dụng cho thử thuốc trên lâm sàng
1. Cần có một hệ thống quản lý rủi ro chất lượng.
2. Hệ thống quản lý rủi ro chất lượng cần bao gồm một quy trình có hệ thống nhằm đánh giá, kiểm soát, thông báo và rà soát các rủi ro đối với chất lượng sản phẩm và quan trọng nhất là nhằm bảo vệ đối tượng tham gia thử nghiệm và bệnh nhân.
3. Hệ thống quản lý rủi ro chất lượng phải đảm bảo rằng:
- Việc đánh giá rủi ro dựa trên kiến thức khoa học và kinh nghiệm về quy trình và sản phẩm;
- Các thủ tục và hồ sơ về quản lý rủi ro chất lượng được lưu giữ;
- Mức độ nỗ lực, tính chính thức và tài liệu hóa của quy trình quản lý rủi ro chất lượng phải tương xứng với mức độ rủi ro.
4. Quản lý rủi ro chất lượng phải được áp dụng cả theo hướng dự báo và hồi cứu, tùy theo từng trường hợp cụ thể.
Thông tư 45/2026/TT-BYT