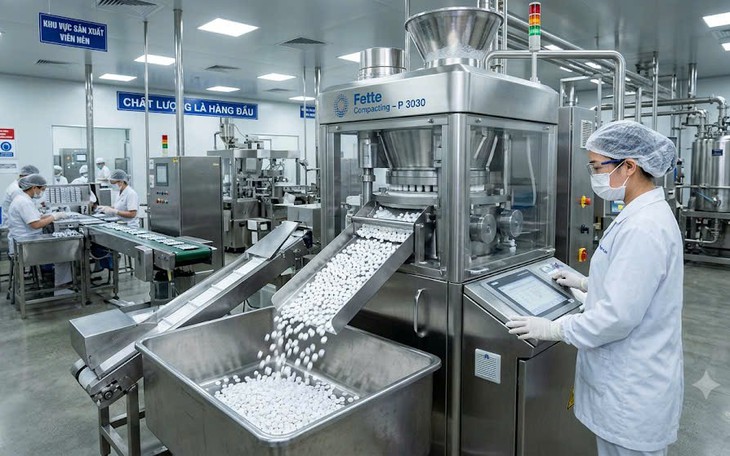

Thông tư 45/2026/TT-BYT ngày 1/11/2026 sửa đổi, bổ sung một số điều quy định về Thực hành tốt sản xuất thuốc, nguyên liệu làm thuốc, từ 1/1/2027, cơ sở khám bệnh, chữa bệnh có hoạt động sản xuất thuốc phóng xạ triển khai áp dụng nguyên tắc, tiêu chuẩn GMP quy định tại Phụ lục XIII ban hành theo quy định.
Hệ thống quản lý chất lượng tiêu chuẩn GMP cho hoạt động sản xuất thuốc phóng xạ
1. Cần có một hệ thống quản lý chất lượng (QMS) bao gồm cơ cấu tổ chức, mô tả công việc, quy trình, thủ tục, nguồn lực và các hành động cần thiết để đảm bảo sự tin cậy đầy đủ rằng sản phẩm hoặc dịch vụ dược phẩm phóng xạ sẽ đều đặn mang lại sản phẩm có chất lượng như mong muốn.
2. Các nguyên tắc quản lý rủi ro cần được áp dụng trong việc thiết lập, triển khai và quản lý Hệ thống Quản lý Chất lượng (QMS) và Thực hành tốt sản xuất (GMP).
3. Việc đánh giá rủi ro phải bao gồm việc xác định và đánh giá kỹ lưỡng tất cả các rủi ro có thể xảy ra liên quan đến quy trình sản xuất, đồng thời phải xác định các biện pháp kiểm soát nhằm giảm thiểu những rủi ro đó xuống mức chấp nhận được.
4. Việc đánh giá rủi ro và các biện pháp kiểm soát rủi ro phải tương xứng với mức độ phức tạp của rủi ro đã được xác định. Do dược phẩm phóng xạ khác biệt đáng kể so với các loại thuốc "truyền thống", cả về đặc tính lẫn quy trình sản xuất, các yêu cầu GMP áp dụng cho việc sản xuất dược phẩm "truyền thống" thường có thể khác với các yêu cầu áp dụng cho việc sản xuất các sản phẩm dược phẩm phóng xạ.
5. Các đặc tính riêng của dược phẩm phóng xạ thường bao gồm những điều sau:
- Chuỗi phân phối đơn giản, với việc giao sản phẩm thành phẩm trực tiếp từ nhà sản xuất đến khoa y học hạt nhân;
- Kích thước lô nhỏ;
- Thời hạn sử dụng hạn chế, từ vài phút đến vài ngày; và
- Một mẫu kiểm soát chất lượng (QC) đại diện cho toàn bộ lô hàng. Ngoài ra:
- Các dược phẩm phóng xạ chẩn đoán thường có khả năng gây ra tác dụng dược lý hoặc độc tính thấp, do liều lượng được sử dụng rất nhỏ; và
- Các dược phẩm phóng xạ thường được sử dụng trước khi hoàn tất tất cả các thử nghiệm QC. Các thử nghiệm như kiểm tra vô trùng, xác định hàm lượng endotoxin và độ tinh khiết của đồng vị phóng xạ có thể cần được thực hiện sau khi sản phẩm được xuất xưởng. Do đó, việc áp dụng GMP là rất cần thiết để giảm thiểu các rủi ro tiềm ẩn đối với chất lượng mà các thử nghiệm QC trước khi xuất xưởng có thể không phát hiện được.
6. Việc đánh giá rủi ro cần bao quát bản chất đặc thù của các chất này, với các biện pháp kiểm soát được điều chỉnh phù hợp với quy trình sản xuất thực tế, bản chất của chính dược phẩm phóng xạ, mức độ rủi ro liên quan và chỉ định lâm sàng. Việc bào chế và kiểm soát các chất này phải tuân thủ các quy định an toàn bức xạ quốc gia hiện hành và dựa trên các nguyên tắc ALARA (4, 5) (xem Thuật ngữ).
Đánh giá và thẩm định tiêu chuẩn GMP cho hoạt động sản xuất thuốc phóng xạ
1. Cần tiến hành đánh giá thiết bị và dụng cụ cũng như thẩm định quy trình.
2. Các hoạt động đánh giá và thẩm định cần được lập kế hoạch, tổ chức và ghi chép lại.
3. Việc đánh giá cơ sở, tiện ích, thiết bị và dụng cụ phải chứng minh rằng chúng đã được thiết kế, lắp đặt, vận hành và đạt hiệu năng (tùy trường hợp áp dụng) theo các yêu cầu của GMP và phù hợp với mục đích sử dụng dự kiến.
4. Phạm vi của các hoạt động đánh giá và thẩm định phải tuân theo phương pháp tiếp cận dựa trên rủi ro, có tính đến mức độ phức tạp và các khía cạnh quan trọng của việc sản xuất dược phẩm phóng xạ dự kiến.
5. Cần thiết lập lịch trình bảo trì phòng ngừa theo kế hoạch. Các quy trình và hồ sơ cần được lập và lưu trữ đầy đủ.
6. Phải có lịch trình hiệu chuẩn và kiểm định định kỳ. Các quy trình và hồ sơ cần được lập và lưu trữ đầy đủ.
7. Việc thẩm định quy trình phải được thực hiện sau khi tất cả các hoạt động đánh giá và thẩm định khác đã được hoàn thành thành công.
8. Việc thẩm định quy trình phải được thực hiện trên một số lượng thích hợp các mẻ chế phẩm, hoặc các lô chế phẩm, của dược phẩm phóng xạ dự kiến, tuân theo cùng các quy trình, bao quát phạm vi kích thước mẻ dự kiến và với các thông số kỹ thuật về sản xuất và chất lượng tương tự như các mẻ sản xuất thường xuyên dự kiến. Số lượng mẻ và phạm vi kích thước mẻ phải được xác định trước như một phần của đánh giá rủi ro được thực hiện trước khi xác nhận quy trình.
9. Việc thẩm định quy trình vệ sinh cần đặc biệt tập trung vào các bề mặt tiếp xúc trực tiếp với người vận hành hoặc với nguyên liệu ban đầu, sản phẩm trung gian và thành phẩm.
10. Các quy trình phân tích không thuộc dược điển phải được xác nhận. Các quy trình phân tích theo dược điển phải được xác minh về tính phù hợp trong điều kiện thực tế. Việc này phải được lập tài liệu và lưu trữ hồ sơ đầy đủ.
11. Có thể tuân theo các nguyên tắc chung về việc thẩm định quy trình phân tích (6, 7); tuy nhiên, cần xem xét bản chất đặc thù của phóng xạ và thực hiện các điều chỉnh cụ thể khi cần thiết (7).
12. Việc tái thẩm định một số quy trình nhất định (ví dụ: mô phỏng quy trình vô trùng) cần được thực hiện định kỳ, theo đúng quy trình bằng văn bản. Việc đánh giá lại thiết bị cần được xem xét khi thích hợp, ví dụ như trong trường hợp có những thay đổi đáng kể và/hoặc sai lệch.
13. Các hoạt động đánh giá và thẩm định cũng như kết quả thu được, bao gồm cả trách nhiệm của nhân viên, đều phải được ghi chép lại. Các hồ sơ tài liệu phải được lưu giữ.
14. Các quy trình và các thủ tục cũng cần được thẩm định, tùy theo từng trường hợp cụ thể.
Thông tư 45/2026/TT-BYT