
Theo Thông tư 45/2026/TT-BYT ngày 1/11/2026 sửa đổi, bổ sung một số điều quy định về Thực hành tốt sản xuất thuốc, nguyên liệu làm thuốc, từ 1/1/2027, khi có bất cứ thay đổi nào về mặt bao bì, địa chỉ xưởng sản xuất hay thay đổi về dây chuyền sản xuất... cơ sở sản xuất cần có báo cáo kiểm soát thay đổi đến cơ quan quản lý thuộc Bộ Y tế.
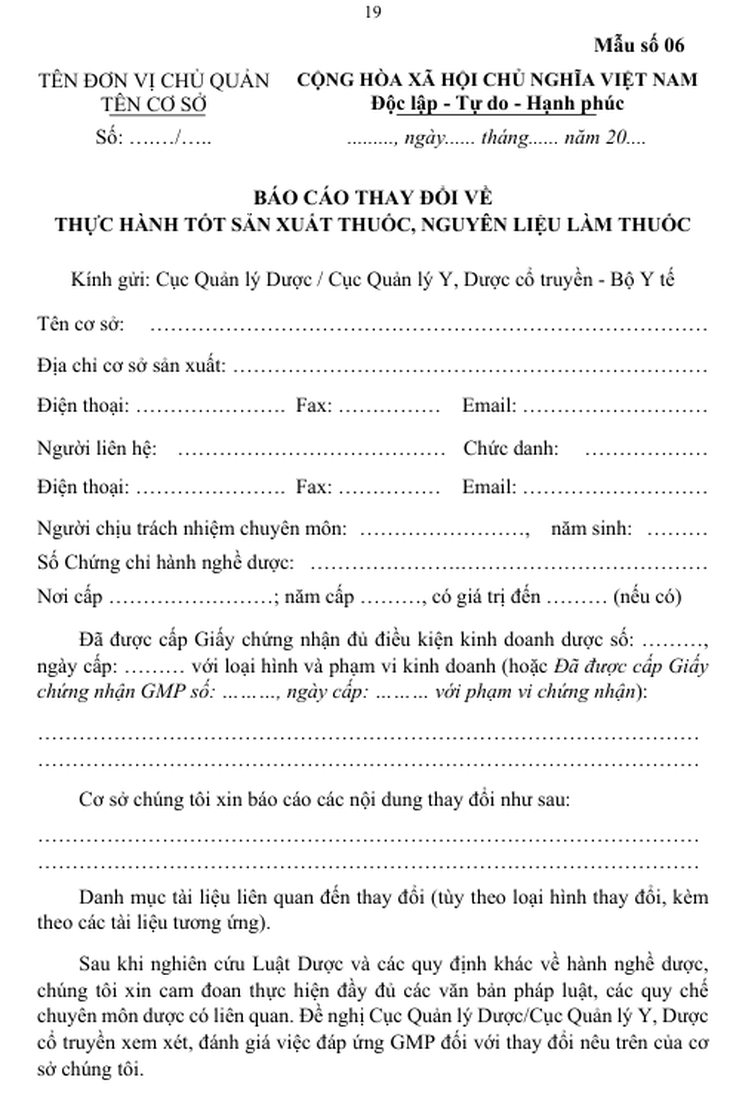
Mẫu đơn số 06 khi có báo cáo kiểm soát thay đổi trong quá trình sản xuất thuốc (ảnh: TH).
Kiểm soát thay đổi trong quá trình sản xuất thuốc
1. Cơ sở sản xuất vắc xin phải có văn bản thông báo kèm theo đánh giá về nguy cơ, ảnh hưởng của các thay đổi dự kiến thực hiện đến chất lượng, an toàn của sản phẩm trước khi tiến hành thay đổi thuộc một trong các trường hợp sau:
a) Mở rộng nhà máy sản xuất hoặc thay đổi lớn về cấu trúc, bố trí nhà xưởng của một hoặc một số dây chuyền sản xuất hoặc của toàn bộ nhà máy trên cơ sở cấu trúc nhà máy đã có;
b) Sửa chữa, thay đổi về cấu trúc, bố trí nhà xưởng tại một phần của dây chuyền sản xuất và làm thay đổi điều kiện môi trường sản xuất, quy trình sản xuất;
c) Thay đổi các thiết bị sản xuất chính, quan trọng gây ảnh hưởng tới quy trình sản xuất, chất lượng thuốc, nguyên liệu làm thuốc;
d) Thay đổi hệ thống phụ trợ hoặc thay đổi nguyên lý thiết kế, vận hành hệ thống tiện ích mà có ảnh hưởng tới môi trường sản xuất;
đ) Sản xuất, sản xuất thử vắc xin hoặc sản phẩm thuốc khác trên dây chuyền sản xuất vắc xin đã được cấp chứng nhận. Trong thời hạn 15 ngày, Cục Quản lý Dược có ý kiến trả lời bằng văn bản trong trường hợp không đồng ý với đề xuất thay đổi của cơ sở sản xuất vắc xin.
2. Cơ sở sản xuất đề nghị cấp Giấy chứng nhận đủ điều kiện kinh doanh dược sau khi thay đổi thuộc một trong các trường hợp sau:
a) Thay đổi thuộc một trong các trường hợp quy định tại điểm b khoản 1 Điều 36 của Luật Dược đối với nhà máy sản xuất, kho bảo quản, phòng kiểm tra chất lượng;
b) Cơ sở sản xuất chuyển đổi phạm vi sản xuất từ phạm vi sản xuất thuốc dược liệu, thuốc cổ truyền thành phạm vi sản xuất thuốc hóa dược không kê đơn.
3. Cơ sở sản xuất đề nghị điều chỉnh Giấy chứng nhận đủ điều kiện kinh doanh dược sau khi thay đổi thuộc một trong các trường hợp sau:
a) Cơ sở sản xuất chuyển đổi phạm vi sản xuất từ phạm vi sản xuất thuốc hóa dược sang phạm vi sản xuất thuốc hóa dược không kê đơn;
b) Cơ sở sản xuất thuốc hóa dược không kê đơn chuyển đổi thành sản xuất thuốc hóa dược.
4. Cơ sở sản xuất nộp báo cáo thay đổi theo quy định tại Mẫu số 06 Phụ lục X ban hành kèm theo Thông tư này và các tài liệu kỹ thuật tương ứng để Cơ quan tiếp nhận đánh giá thực tế đối với thay đổi thuộc một trong các trường hợp sau:
a) Thay đổi vị trí nhà máy sản xuất tại cùng địa điểm kinh doanh;
b) Bổ sung nhà máy sản xuất ở vị trí mới tại cùng địa điểm kinh doanh;
c) Mở rộng nhà máy sản xuất hoặc thay đổi lớn về cấu trúc, bố trí nhà xưởng của một hoặc một số dây chuyền sản xuất hoặc của toàn bộ nhà máy trên cơ sở cấu trúc nhà máy đã có;
d) Cơ sở sản xuất thuốc, nguyên liệu làm thuốc vô trùng sửa chữa, thay đổi về cấu trúc, bố trí nhà xưởng tại một phần của dây chuyền sản xuất làm thay đổi điều kiện môi trường sản xuất, quy trình sản xuất;
đ) Cơ sở sản xuất thuốc, nguyên liệu làm thuốc vô trùng thay đổi thiết bị sản xuất chính, quan trọng gây ảnh hưởng tới quy trình sản xuất, chất lượng thuốc, nguyên liệu làm thuốc;
e) Cơ sở sản xuất thuốc, nguyên liệu làm thuốc vô trùng thay đổi hệ thống phụ trợ hoặc thay đổi nguyên lý thiết kế, vận hành hệ thống tiện ích có ảnh hưởng tới môi trường sản xuất;
g) Thay đổi vị trí kho bảo quản (nguyên liệu, bao bì cấp 1, thành phẩm), phòng kiểm tra chất lượng (khu vực kiểm nghiệm vi sinh) tại cùng địa điểm kinh doanh; h) Bổ sung kho bảo quản (nguyên liệu, bao bì cấp 1, thành phẩm), phòng kiểm tra chất lượng (khu vực kiểm nghiệm vi sinh) ở vị trí mới tại cùng địa điểm kinh doanh.
5. Cơ sở sản xuất nộp báo cáo thay đổi theo quy định tại Mẫu số 06 Phụ lục X ban hành kèm theo Thông tư này và các tài liệu kỹ thuật tương ứng đến Cơ quan tiếp nhận đối với thay đổi thuộc một trong các trường hợp sau:
a) Sửa chữa, thay đổi về cấu trúc, bố trí nhà xưởng tại một phần của dây chuyền sản xuất làm thay đổi điều kiện môi trường sản xuất, quy trình sản xuất, trừ trường hợp quy định tại điểm d khoản 4 Điều này;
b) Thay đổi thiết bị sản xuất chính, quan trọng gây ảnh hưởng tới quy trình sản xuất, chất lượng thuốc, nguyên liệu làm thuốc, trừ trường hợp quy định tại điểm đ khoản 4 Điều này;
c) Thay đổi hệ thống phụ trợ hoặc thay đổi nguyên lý thiết kế, vận hành hệ thống tiện ích có ảnh hưởng tới môi trường sản xuất, trừ trường hợp quy định tại điểm e khoản 4 Điều này;
d) Mở rộng kho bảo quản, phòng kiểm tra chất lượng (khu vực kiểm nghiệm 9 vi sinh) trên cơ sở cấu trúc kho, khu vực kiểm nghiệm vi sinh đã có, làm thay đổi điều kiện bảo quản, môi trường thử nghiệm;
đ) Sửa chữa, thay đổi lớn về cấu trúc, bố trí kho bảo quản, phòng kiểm tra chất lượng (khu vực kiểm nghiệm vi sinh) làm thay đổi điều kiện bảo quản, môi trường thử nghiệm;
e) Thay đổi hệ thống phụ trợ hoặc thay đổi nguyên lý thiết kế, vận hành hệ thống tiện ích có ảnh hưởng tới yêu cầu, điều kiện bảo quản tại kho bảo quản hoặc ảnh hưởng tới môi trường thử nghiệm.
6. Cơ sở sản xuất có thay đổi thuộc một trong các trường hợp quy định tại khoản 2 Điều này gửi hồ sơ đề nghị cấp Giấy chứng nhận đủ điều kiện kinh doanh dược theo quy định tại khoản 2 và khoản 4 Điều 38 của Luật Dược. Trình tự đánh giá việc đáp ứng GMP, phân loại kết quả và xử lý kết quả đánh giá mức độ tuân thủ GMP được thực hiện theo quy định tại các Điều 6, Điều 7 và Điều 8 của Thông tư này.
c) Cơ sở sản xuất chỉ được thực hiện hoạt động sản xuất theo phạm vi đề nghị sau khi được cấp Giấy chứng nhận đủ điều kiện kinh doanh dược.
7. Cơ sở sản xuất có thay đổi thuộc một trong các trường hợp quy định tại khoản 3 Điều này thực hiện thủ tục điều chỉnh Giấy chứng nhận đủ điều kiện kinh doanh dược theo quy định tại khoản 1 Điều 20 Nghị định số 163/2025/NĐ-CP. Cơ quan tiếp nhận thực hiện thủ tục điều chỉnh Giấy chứng nhận đủ điều kiện kinh doanh dược theo quy định tại khoản 1 Điều 20 Nghị định số 163/2025/NĐ-CP, cơ sở chỉ được triển khai hoạt động sản xuất thuốc, nguyên liệu làm thuốc theo phạm vi chuyển đổi sau khi đã được điều chỉnh Giấy chứng nhận đủ điều kiện kinh doanh dược.
8. Cơ sở sản xuất có thay đổi thuộc một trong các trường hợp quy định tại khoản 4 Điều này nộp báo cáo thay đổi kèm tài liệu kỹ thuật tương ứng với sự thay đổi về Cơ quan tiếp nhận, việc đánh giá và xử lý kết quả đánh giá được thực hiện như sau:
a) Cơ quan tiếp nhận thực hiện đánh giá thực tế tại cơ sở sản xuất. Trường hợp cơ sở sản xuất đáp ứng yêu cầu, Cơ quan tiếp nhận có văn bản đồng ý với thay đổi của cơ sở sản xuất;
b) Trình tự đánh giá, phân loại kết quả và xử lý kết quả đánh giá mức độ tuân thủ GMP đối với cơ sở sản xuất có thay đổi thuộc trường hợp quy định tại điểm a hoặc điểm g khoản 4 Điều này được thực hiện theo quy định tại các Điều 6, Điều 7 và Điều 10 của Thông tư này;
c) Trình tự đánh giá, phân loại kết quả và xử lý kết quả đánh giá đối với cơ sở sản xuất có thay đổi thuộc một trong các trường hợp quy định tại các điểm b, c, d, đ, e và h khoản 4 Điều này được thực hiện theo quy định tại các Điều 6, Điều 7 và Điều 8 của Thông tư này.
9. Cơ sở sản xuất có thay đổi thuộc một trong các trường hợp quy định tại khoản 5 Điều này nộp báo cáo thay đổi kèm tài liệu kỹ thuật tương ứng với sự thay đổi về Cơ quan tiếp nhận. Cơ sở sản xuất phải tiếp tục bảo đảm duy trì các hoạt động theo nguyên tắc, tiêu chuẩn GMP. Cơ quan tiếp nhận thực hiện đánh giá đột xuất, xử lý kết quả đánh giá theo quy định tại Điều 12 của Thông tư này trong trường hợp báo cáo thay đổi không bảo đảm chứng minh việc duy trì đáp ứng GMP tại cơ sở sản xuất.
10. Trường hợp cơ sở sản xuất được đánh giá đáp ứng EU-GMP hoặc tương đương EU-GMP bởi một trong các cơ quan quản lý dược chặt chẽ (SRA) hoặc cơ quan quản lý dược được Bộ Y tế công nhận trên cơ sở phân loại của Tổ chức Y tế thế giới và đề nghị công bố trên Trang thông tin điện tử của Cơ quan tiếp nhận:
a) Cơ sở sản xuất có văn bản đề nghị công bố kèm theo Giấy chứng nhận GMP hoặc văn bản kết luận cơ sở đáp ứng EU-GMP hoặc tương đương EU-GMP và báo cáo kiểm tra GMP do cơ quan quản lý dược chặt chẽ (SRA) hoặc cơ quan quản lý dược được Bộ Y tế công nhận trên cơ sở phân loại của Tổ chức Y tế thế giới cấp;
b) Trong thời gian 15 ngày kể từ ngày tiếp nhận hồ sơ đề nghị, Cơ quan tiếp nhận thực hiện rà soát hồ sơ đề nghị và thông tin ghi trên Giấy chứng nhận đủ điều kiện kinh doanh dược – hình thức kinh doanh sản xuất thuốc của cơ sở sản xuất và công bố trên Cổng thông tin điện tử của Bộ Y tế và Trang thông tin điện tử của Cơ quan tiếp nhận. Thông tin công bố bao gồm:
- Tên và địa chỉ của cơ sở sản xuất (Địa chỉ đặt nhà máy/dây chuyền sản xuất được đánh giá).
- Số giấy chứng nhận EU-GMP hoặc tương đương EU-GMP hoặc văn bản kết luận cơ sở đáp ứng EU-GMP hoặc tương đương; thời hạn hiệu lực và cơ quan cấp giấy chứng nhận.
- Phạm vi hoạt động sản xuất đã được đánh giá của cơ sở sản xuất tương ứng với giấy chứng nhận GMP.
c) Cơ sở sản xuất thuốc, nguyên liệu làm thuốc đã được công bố đáp ứng EU-GMP hoặc tương đương được tiếp tục duy trì kết quả đánh giá đáp ứng Thực hành tốt sản xuất thuốc theo nguyên tắc tiêu chuẩn EU-GMP hoặc tương đương EU-GMP thuộc một trong các trường hợp sau:
- Đã nộp hồ sơ đề nghị công bố cập nhật hiệu lực Giấy chứng nhận EU-GMP hoặc tương đương;
- Cơ sở sản xuất thuốc, nguyên liệu làm thuốc cung cấp kết quả tự tra cứu thông tin trên trang thông tin điện tử hoặc cơ sở dữ liệu tiếng Anh của cơ quan có thẩm quyền về đánh giá đáp ứng Thực hành tốt sản xuất. Việc tra cứu phải được thực hiện sau thời điểm hết hạn hiệu lực đáp ứng Thực hành tốt sản xuất đã công bố trên Cổng thông tin điện tử của Bộ Y tế, Trang thông tin điện tử của Cơ quan tiếp nhận. Kết quả tự tra cứu được đóng dấu xác nhận của cơ sở sản xuất thuốc, nguyên liệu làm thuốc kèm theo văn bản cung cấp thông tin về đường dẫn tra cứu;
d) Cơ sở sản xuất thuốc, nguyên liệu làm thuốc thuộc điểm c Khoản này phải chịu trách nhiệm toàn diện trước pháp luật về tính hợp pháp, tính chính xác của các giấy tờ, thông tin này và kết quả tự tra cứu của cơ sở. Cơ quan, tổ chức sử dụng thông tin tra cứu, thực hiện việc tra cứu, xác minh theo đường dẫn do cơ sở sản xuất thuốc, nguyên liệu làm thuốc cung cấp.
Thông tư 45/2026/TT-BYT